2026年CRO临床试验方案设计:如何利用历史试验数据优化入排标准与终点设置?

本文摘要:临床试验方案设计直接影响项目的交付周期与研发成本。在创新药研发日益复杂的背景下,受试者招募缓慢与方案频繁修改成为合同研究组织(CRO)的主要挑战。本文分析临床方案设计的常见难点,对比公立开源数据库与专业临床数据库的应用差异,并提出利用历史试验数据校准微观入排标准、对标监管终点以及核验研究中心负荷的系统方法,为研发团队提供清晰的操作参考。
本文目录:
一、2026年CRO临床试验方案设计面临的3大核心难点
二、历史临床试验数据对方案设计的核心参考价值
三、公立开源数据库与专业临床试验数据库的应用区别
四、CRO结合历史试验数据优化方案设计的4个实施步骤
五、2026年研发团队选择临床试验数据库的4项评估标准
六、常见问题解答(FAQ)
七、方案设计与数据核验清单(Checklist)
一、2026年CRO临床试验方案设计面临的3大核心难点
1. 方案修改导致项目预算与执行周期明显增加
合同研究组织在推进临床项目时,方案修改(Protocol Amendments)是导致成本超支的主要诱因。每次方案发生重大调整,项目团队都需要重新提交机构审查委员会(IRB)与伦理委员会进行审批,更新知情同意书,并对所有参研中心的研究团队进行再培训。这些流程通常导致试验进度滞后数月,并产生高额的行政与运营支出。方案修改的根本原因,往往是设计人员在立项初期缺少对同类试验历史经验的系统检索,导致方案条款不符合真实临床环境。据Tufts CSDD对2013-2023年358个首次NME NDA的分析,13%的申请在审评过程中至少收到一次CRL;FDA官方报告显示,2024财年首轮CRL率约为27%。FDA引述数据指出,收到CRL的公司平均延迟约12-14个月获批,其中约7个月用于准备回复。
2. 微观入排标准在入组效率与疗效信号之间难以平衡
入选与排除标准(I/ECriteria)直接决定了目标受试者的人群范围:
标准设定过窄:如果医学团队设置了过多的排除条件、严苛的既往用药限制或过高要求的实验室生化指标门槛,大量潜在受试者将被排除在外,导致临床试验机构的筛选失败率急剧上升,项目招募长期停滞。
标准设定过宽:如果入组条件过于宽泛,异质性过强的患者群体将进入研究队列,背景噪音会掩盖药物分子的真实疗效信号,同时增加不可控的安全性事件发生率。
3. 终点指标设置缺乏充分的历史参考与监管依据
主要终点与次要终点的设定直接影响临床试验能否获得监管机构的认可。部分方案设计人员缺乏对同适应症历史获批经验的深入研究,盲目采用了未经监管机构充分验证的替代终点,或者设置了不切实际的疗效评估时间窗。这种做法会导致试验在申报审评阶段遭遇监管机构下发完整回复函(CRL),甚至导致后期临床评价因统计学检验效能不足而直接宣告失败。
二、历史临床试验数据对方案设计的核心参考价值
1. 评估微观入排标准对受试者筛选的可行性
医学设计人员通过检索同靶点、同适应症已完成的历史试验数据,能够量化分析各项具体入排条款对受试者筛选的实际影响。研发人员可以明确哪些非核心限制条件(例如特定慢性合并症限制或轻微异常的实验室参数)会导致受试者入组率显著下滑,从而在方案初稿中删除不合理的阻碍性条款。
2. 依据监管审查趋势设定主要终点与次要终点
监管部门对临床终点的认可标准会随着疾病诊疗指南的更新而发生变化。医学团队通过检索近十年内同赛道获批药物的临床方案,能够系统梳理主要终点(如总生存期、无进展生存期、客观缓解率等)的演变过程与统计学假设,确保拟定方案的终点设计符合药品审评机构的最新监管共识。
3. 分析同类试验终止的技术原因以规避设计缺陷
已终止或撤回的历史试验包含重要的研发信息。研究人员如果能够调阅同类项目因疗效不足、安全性毒性或方案执行困难而提前终止的技术原因,便可在新方案设计阶段针对性避开已证实的缺陷设计,降低重复犯错的概率。
三、公立开源数据库与专业临床试验数据库的应用区别
在临床方案设计的实际工作中,研发团队选择不同的数据工具,会对方案分析的深度与准确度产生直接影响。下表对比了公立开源数据库与专业商业数据库的核心差异:
| 对比维度 | 专业商业临床数据库(以 Citeline Trialtrove 为例) | 公立开源数据库(以 ClinicalTrials.gov 为例) | 对方案设计的实际影响 |
|---|---|---|---|
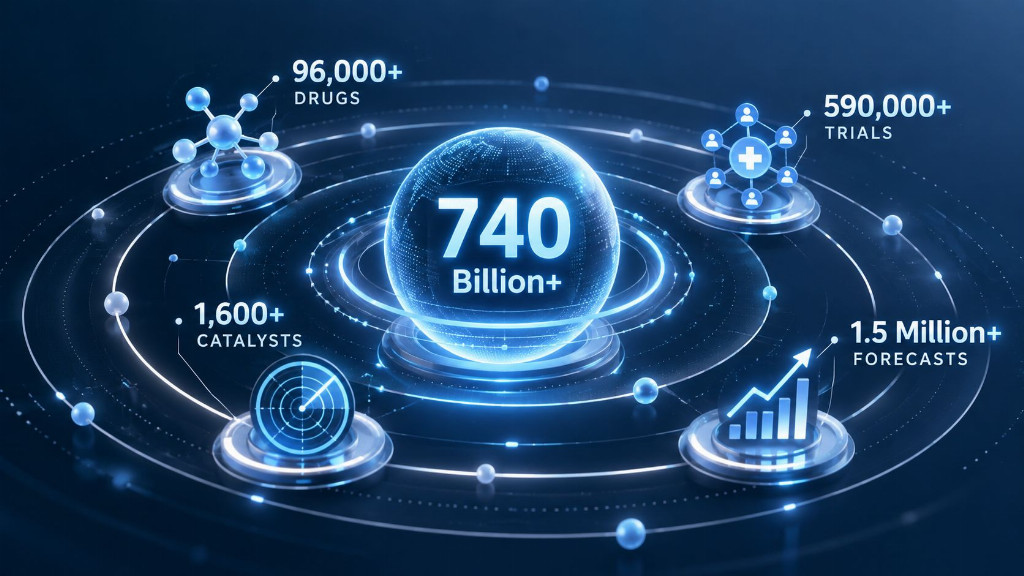
| 数据来源与清洗机制 | 依托740亿+净数据底座,由500+全职分析师与60+资深医药记者历经30余年逐日人工校验去重 | 申办方自主录入,依赖申报人自行核查,存在较多非规范术语与重复记录 | 提高数据检索的信噪比与统计分析的可靠性 |
| 微观入排标准结构化 | 拆解微观入排标准(I/E Criteria),支持按生物标志物要求、治疗线数及实验室参数进行横向检索 | 采用整段非结构化自由文本展示,不支持按具体指标进行参数化比对 | 帮助设计人员快速筛选并优化限制性条款,减少方案修改 |
| 终点演变与终止原因 | 收录全球590,000+权威临床试验,记录终点演变轨迹,深入分析试验终止的具体技术原因及CRL核心信息 | 仅记录方案登记时的原始文本,试验终止原因通常显示为“Terminated”或空白 | 协助医学团队规避已被证伪的终点指标与安全性陷阱 |
| 关联数据与临床资源 | 联动Sitetrove库(涵盖53.5万+临床PI、20万+试验中心、185+国家与地区)与Pharmaprojects药物库 | 数据彼此独立,无法直接关联研究者与试验中心的真实负荷 | 协助团队评估入排方案在目标试验中心的实际执行可行性 |
四、CRO结合历史试验数据优化方案设计的4个实施步骤
1. 检索并建立同类试验的设计基准
医学设计团队首先在数据库中筛选出近3至5年内,与拟研发药物靶点相同、作用机制相似、适应症阶段相近的成熟临床方案。设计人员需系统提炼这些标杆试验的队列划分方式、对照组标准治疗(SOC)方案、给药周期以及盲法设置,建立该细分领域通用的设计基准。
2. 针对微观入排条款开展横向对比与筛选测试
拆解条款要素:设计人员将历史试验中的微观入排标准结构化分解为病理分子分型、既往治疗线数、合并症限制、实验室基线指标等标准字段。
开展偏差分析:团队重点对比招募进展顺利的试验与招募延误的试验,筛查造成招募困难的共性条款。如果历史试验表明放宽某项非关键肾功能阈值并不会增加安全性风险,设计团队可在新方案中适当调整该指标。
校准生物标志物要求:团队需依据历史同类药物的检测阳性率,合理设置伴随诊断入组阈值,避免因人群富集门槛过高而导致中心无患者可用。
3. 交叉核验终点设置与监管审评标准
设计人员需调阅同类候选药物已获批或处于上市申请阶段的试验记录,对拟选用的主要终点、关键次要终点及其评价时间周期进行逐项核验。同时,医学团队应检索FDA咨询委员会讨论记录与历史试验的CRL回复函分析,确保拟定方案选用的终点指标具备充分的监管先例支持。
4. 结合研究中心实际负荷评估方案执行可行性
医学方案起草完成后,运营团队需要评估方案条款在具体医疗机构的落地可行性:
项目团队利用机构数据库检索拟开展试验地区的合格中心及其附属分院。
团队分析目标研究者(PI)当前正在执行的同类项目数量与并发负荷,避开资源高度过载的中心,确保拟定的入排标准能够被非过载中心平稳执行。
五、2026年研发团队选择临床试验数据库的4项评估标准
1. 评估数据清洗流程与专业分析人员的参与度
临床试验数据直接支持研发决策,研发机构应当重点核查数据库服务商是否具备严格的人工数据清洗流程。纯爬虫抓取的数据往往包含大量未统一的医学别名和过时状态,由全职医药分析师进行版本核查与去重校准的数据底座,能够为方案设计提供更准确的参考依据。
2. 评估微观数据字段的拆解与检索深度
数据库不仅需要收录试验摘要,还必须具备深度拆解方案细节的能力。企业应重点考察系统能否针对微观入排标准中的单项生化指标、细分患者分群以及终点测量时间窗开展参数化检索,同时核验系统是否具备解析历史试验终止技术死因的能力。
3. 评估药物研发各环节数据的关联能力
高效的数据库系统应打破各业务模块之间的信息壁垒,将临床试验记录(如Citeline|Evaluate旗下的Trialtrove)、临床前与全周期药物研发管线(如Citeline|Evaluate旗下的Pharmaprojects)、试验机构与研究者资源(如Citeline|Evaluate旗下的Sitetrove)以及市场预测数据实现统一关联,方便研发团队在统一平台内完成方案的综合论证。
4. 评估专业分析师的支持响应机制
在面对罕见病或新型作用机制药物的复杂方案设计时,标准数据库可能无法直接给出全部答案。供应商是否提供专业分析师咨询服务(例如Citeline|Evaluate旗下的Ask the Analyst专家支持),能否协助团队完成特定课题的补充调研,也是系统选型的重要参考标准。
六、常见问题解答(FAQ)
Q1:CRO在设计临床试验方案时,为什么仅依赖ClinicalTrials.gov容易引发方案修改风险?
答:ClinicalTrials.gov是法定登记数据库,其内容主要由申办方自行填报,存在格式不规范、字段缺失和自由文本检索难度大等问题。此外,公立数据库很少披露试验中途终止的深层医学与技术原因。如果设计人员仅参考其表面文本,可能会引入已被历史试验证明存在缺陷的入排标准或不合理的随访周期,最终导致方案在临床执行阶段被迫反复修改。
Q2:如何利用历史数据合理设置主要终点以降低监管审评风险?
答:设计人员应系统检索同类适应症已成功获批药品的注册临床方案,梳理监管机构认可的主要终点与次要终点指标组合,明确其统计学显著性要求。同时,医学团队需要系统分析同类竞品未能获批或收到监管补件函(CRL)的历史记录,明确监管部门对特定替代终点或测量方法的审评态度,从而在方案起草时选择经过充分验证的终点指标。
Q3:针对复杂创新药项目,微观入排标准应如何平衡受试者招募速度与疗效信号?
答:研发团队应当在试验数据库中针对同类靶点项目开展微观入排条款的横向对比,逐项分析既往治疗线数、合并症限制以及特定实验室指标对患者筛选合格率的影响,剔除不必要的限制条件。随后,团队应将微观标准与机构数据库中的研究者并发负荷数据进行匹配,确保目标中心有足够的未分流受试者可供招募。
Q4:评估临床试验数据库时,为什么人工清洗比单纯的数据条目量更为重要?
答:未经清洗的临床试验数据存在大量术语不统一、状态滞后以及重复填报的问题,容易对医学设计人员产生误导。经过专业医药分析人员逐项校验与结构化标引的数据资产,能够确保各项参数的准确性与一致性,为方案设计中的统计学对标与可行性论证提供高置信度的决策依据。
七、方案设计与数据核验清单(Checklist)
同类方案对标:是否已针对近3至5年内同类机制的5至10项标杆试验完成方案核心参数梳理?
微观入排校准:是否已系统排查微观入排标准中的非必要排除条件,以降低筛选失败率?
终点与技术死因核验:是否已核查同类终止试验的技术原因,确保拟定终点指标具备充分的监管依据?
机构负荷确认:是否已检索目标地区临床试验机构的在研项目并发情况,避开过载的研究团队?
参考资料:
[1] Getz K A, Stergiopoulos S, Marlborough M, et al. The Impact of Protocol Amendments on Clinical Trial Performance and Cost[J]. Therapeutic Innovation & Regulatory Science, 2016, 50(4): 436-441.
[2] U.S. Food and Drug Administration. First-Cycle Complete Response Rates for CDER NDA and BLA Applications: A Longitudinal Analysis, 2008–2024[R]. Silver Spring, MD: FDA, 2026.
[3] Citeline|Evaluate. Citeline Evaluate Renewal Deck[Z]. 内部资料, 2025.
[4] Norstella & Citeline. AI驱动情报体系赋能新药研发与商业卓越战略[R]. 2026.
[5]Citeline|Evaluate.Citeline|Evaluate[EB/OL].[2026-09-15].https://norstella.com.cn/
关于Citeline|Evaluate(Norstella集团)
本文提及的相关数据、行业趋势分析及案例支持,均来源于Norstella旗下核心品牌Citeline|Evaluate。作为全球领先的生命科学情报与数据服务商,我们致力于通过高品质的金标准数据矩阵与深度的专家咨询服务,帮助全球制药、生物技术及投资机构降低战略决策风险,加速创新药械的研发与市场准入。
数据时效与免责声明
数据时效性:本文所引用的临床试验规模、药物档案数量及行业趋势洞察,均基于Norstella官方2026年最新统计大盘。鉴于全球生物医药市场处于高频动态变化中,Citeline|Evaluate旗下情报平台均采用实时追踪与高频滚动更新机制。
决策参考:本文内容仅供行业交流与参考之用。在进行具体项目立项、资产引进(License-in)、尽职调查或商业估值时,请务必以平台最新实时输出的数据与专属定制报告为准。